-
公司动态
一文搞定相干拉曼生物样本制样:制备关键要点与标准化实操全流程

相干拉曼散射成像凭借无标记、高特异性、高空间分辨率、多模态兼容的技术优势,适用于植物学、组织病理、类器官发育、细胞微观表征、微生物检测等生命科学研究领域。
区别于传统荧光成像,相干拉曼成像依托分子固有振动光谱实现成像,对样本制备的洁净度、结构完整性、背景干扰控制要求较高。不规范的制样流程易引入C–H基团背景信号、破坏样本原生结构,直接影响成像分辨率与数据准确性。
本文基于振电科技标准化生物样本制样方案,系统梳理适配相干拉曼成像的通用制样原则,以及动物组织、模式生物、类器官、细胞、微生物的标准化取材、固定、处理、切片及保存流程,为各类相干拉曼成像实验提供合规、可复用的技术参考。
一、相干拉曼成像通用制样原则
为保障相干拉曼的成像质量,所有生物样本制样需严格遵循两大核心原则,从源头规避成像干扰、保留样本真实理化特征。
避免检测窗口的化学背景干扰
固定液和包埋剂中的C–H基团可能产生明显背景信号,成像前应充分漂洗,尽可能去除OCT、PFA等残留。石蜡包埋切片原则上不用于相干拉曼成像,其中含有大量C–H键,可能产生持续而强烈的背景。脱蜡不充分还可能残留石蜡,同时有机溶剂处理可能改变样本组分。因此,组织切片优先采用冷冻切片。
尽量维持样本的含水状态
SRS/CARS成像建议在水相环境中进行,最大程度维持细胞和组织的原生结构。封片剂可能引入额外光谱背景。本方案原则上客户按对应流程提供样本即可,制样由我司提供(特殊情况除外)。
二、各类生物样本标准化制样规范
1.冷冻切片通用要求
冷冻切片适用于快速制样、需保留组织抗原性与原生分子结构的相干拉曼成像实验。对于SRS/CARS,切片平整度尤为重要。褶皱、厚度不均等情况可能导致局部非共振背景波动并影响图像质量。
切片厚度建议<50 μm:常规建议20–30 μm。若目标为单层细胞,厚度应根据细胞大小确定,通常≤20 μm。
背向2PL或SHG:推荐切片厚度50–100 μm。
多模态成像SRS + 2PL/SHG:则要兼顾透射和背向,切片厚度视样本情况而定。
成像前应使用PBS充分漂洗,以尽可能去除OCT、PFA等残留,降低C–H基团引起的背景干扰。
人或小鼠脑组织如需进行深度3D成像,可考虑透明化处理:新鲜或固定脑组织→50% urea(w/v)+1%β-CD1(hydroxyethyl-β-cyclodextrin),溶剂为d6-DMSO→ 60 °C 孵育5–10 min(约1 mm样本)或60 °C孵育40 min(约2 mm样本)→完成后将组织置于同种透明化溶液中进行SRS成像[1]。
2.模式动物样本
2.1果蝇
麻醉/处死并解剖目标组织→4%PFA室温水平摇床固定15 min→PBS清洗3次,每次10 min→10%蔗糖过夜→OCT包埋并快速冷冻→冷冻切片→防脱载玻片→ SRS/CARS成像[2]。
2.2线虫
整体固定→4%PFA固定→PBS清洗;必要时进行轻度透化→SRS/CARS成像[3]。线虫体壁较薄,整体样本可用于相干拉曼成像。
2.3斑马鱼
胚胎:整体固定→4%PFA固定→PBS清洗;必要时进行轻度透化→SRS/CARS成像 [4]。斑马鱼胚胎卵黄富含脂质,可用于脂质相关研究。
幼鱼(<5 hpf):可进行整体或切片成像。20‑24 hpf开始出现色素形成;可在培养阶段加入PTU抑制色素生成,也可在固定后采用H₂O₂+KOH去除色素干扰。
整体成像:麻醉/处死→4%PFA固定→PBS清洗→SRS/CARS成像。
切片成像:麻醉/处死→4%PFA固定→PBS清洗→蔗糖处理→OCT包埋并快速冷冻→冷冻切片→防脱载玻片→SRS/CARS成像[5,6]。
成鱼:麻醉/处死并解剖目标组织→4%PFA固定→PBS清洗→蔗糖处理→OCT包埋并快速冷冻→冷冻切片→防脱载玻片→SRS/CARS成像[7]。
2.4 小鼠(以脑组织为例)
PBS灌流→4%PFA灌流→取脑→4%PFA,4 °C固定→PBS清洗→10%蔗糖→20%蔗糖→ 30%蔗糖→OCT包埋→快速冷冻(液氮、异戊烷、干冰或部分Cryostat自带快速冷冻功能)→冷冻切片→防脱载玻片→SRS/CARS成像[8,9]。
固定时间参考:小块肝、肾、肿瘤组织约4–12h;心脏、肺等较厚组织约8–24h;脑组织灌流后通常再固定数小时至过夜;脊髓可固定数小时至过夜。固定温度通常为4 °C;固定液体积建议至少为组织体积的10–20倍。
切片制样:用约0.1mm厚双面胶围绕载玻片上的切片形成矩形腔室,加入PBS/无菌水后覆盖盖玻片并轻压,制成双盖玻片夹心样本,避免产生气泡。
3.类器官
3.1 固定类器官球体
类器官培养→去除基质胶→4%PFA固定→PBS轻柔清洗3次→ 4°C低温运输[10]。
固定时间参考:直径<500 μm,4 °C固定2–4h;直径>500 μm,4 °C固定6–12h或过夜。
基质胶去除:以Dispase为例,使用基础培养基将Dispase配制为1mg/mL,37 °C预热;加入1mL/孔工作液,37 °C孵育30 min,期间可轻柔吹打辅助消化;用含血清培养基终止消化后PBS清洗3次。操作过程中应避免吹散或破坏类器官球体。
可选透明化:对于结构致密或直径>500 μm的类器官,如有效成像深度受限,可考虑透明化处理。
3.2 活体类器官球状
类器官置于适宜培养的体系中常温运输,尽快完成SRS/CARS成像。
3.3 类器官冷冻切片
固定后的类器官球体→30%蔗糖(必要时)→OCT包埋并快速冷冻→冷冻切片→防脱载玻片→SRS/CARS成像[11]。
球体制样:在盖玻片上用约0.1 mm厚双面胶围出与球体高度相当的腔室,加入PBS后覆盖另一盖玻片并轻压,避免气泡。
切片制样:在载玻片上用约0.1 mm厚双面胶围出矩形腔室,加入PBS/无菌水后覆盖盖玻片并轻压,避免气泡。
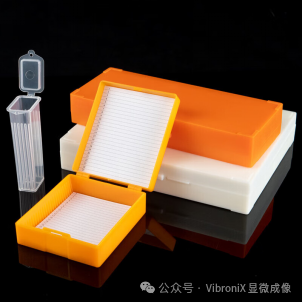
上述切片样本可置于切片盒内,保存及运输,保存及运输盒如下图:
4. 细胞样本
4.1 悬浮细胞
悬浮细胞800–1000 rpm/min,室温离心3–5 min,去除培养基→PBS重悬清洗→800–1000 rpm/min,室温离心3–5 min→弃上清→4%PFA重悬,室温固定10–15 min→室温离心3–5 min→弃上清→PBS重悬并清洗2–3次→4 °C保存或低温运输→SRS/CARS成像[12]。
细胞密度建议>1×10^6/mL;若细胞量有限,可采用较小体积PBS重悬,但建议最终体积>50μL。
制样:将约0.1 mm厚双面胶贴于盖玻片上,取1.5 μL样本滴加于腔室内,室温静置3–5 min,再覆盖另一盖玻片并轻压,形成双盖玻片夹心样本。
4.2 贴壁细胞
细胞培养于共聚焦皿或细胞爬片(约0.17 mm厚,直径14–20 mm)→去除培养基→PBS清洗2–3次→4%PFA,室温固定10–15 min→PBS清洗2–3次→4 °C保存或低温运输→SRS/CARS成像[13]。细胞汇合度建议60%–80%,特殊实验目的除外。
制样:共聚焦皿可直接用于成像;如需更高分辨率,建议使用细胞爬片。爬片可倒扣于载玻片上的 PBS 中,避免气泡,并使用UV胶固定边缘。
5. 细菌/真菌
根据样本特性采用约10,000×g离心5–10 min,去除培养基→1 mL4%PFA/组织固定液重悬,室温固定10–15 min→约10,000×g离心5–10 min→弃上清→PBS清洗2–3次→4 °C保存或低温运输→SRS/CARS成像[14]。
细胞/菌体密度建议>1×10^7/mL;若样本量有限,可采用较小体积PBS重悬,但建议最终体积>50 μL。
制样:将约0.1 mm厚双面胶贴于盖玻片上,取1.5 μL样本滴加于腔室内,室温静置3–5 min,再覆盖另一盖玻片并轻压,形成双盖玻片夹心样本。
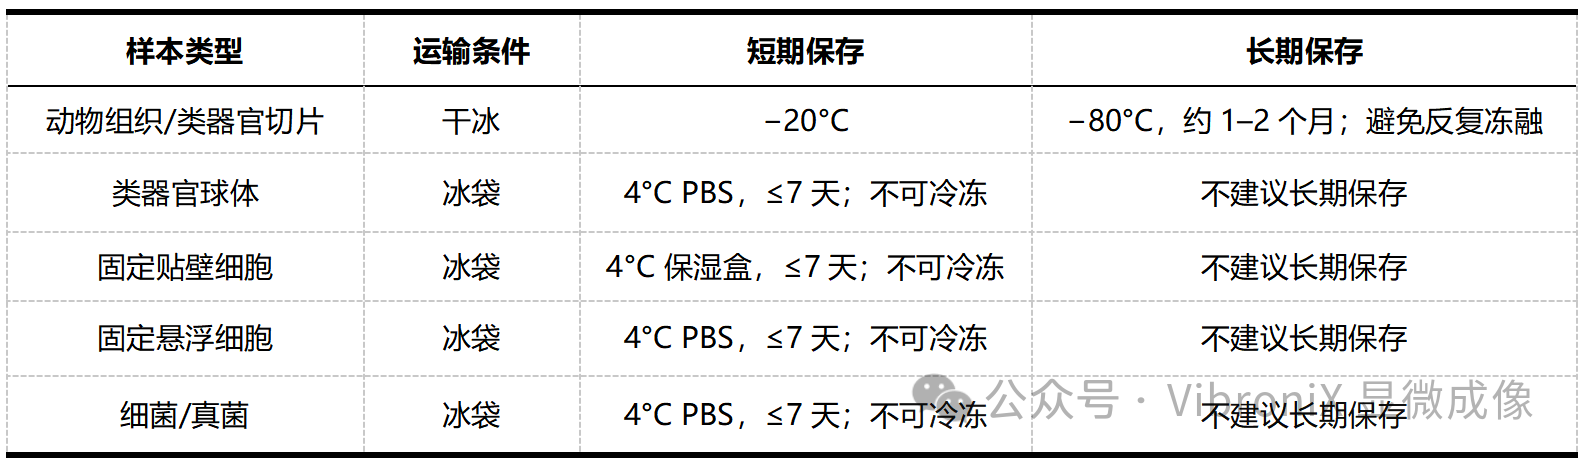
三、样本运输与保存
参考文献
Liu Z, Li Y, Chen L, Wei M, Wei M, Sun Y, et al. Ultrarapid deep 3D histology with cleared stimulated Raman imaging and AI. Cell. 2026. [Early/online publication information should be updated according to the final journal record].
Watson J, Roth JR, Melkani GC. Direct Cryosectioning of Drosophila Heads for Enhanced Brain Fluorescence Staining and Immunostaining. J Vis Exp. 2025;(216):e67791. doi:10.3791/67791.
WormBook: The Online Review ofC. elegans Biology
Thisse C, Thisse B. High-resolution in situ hybridization to whole-mount zebrafish embryos. Nat Protoc. 2008;3(1):59-69. doi:10.1038/nprot.2007.514.
White RM, Sessa A, Burke C, Bowman T, LeBlanc J, Ceol C, et al. Transparent adult zebrafish as a tool for in vivo transplantation analysis. Cell Stem Cell. 2008;2(2):183-189. doi:10.1016/j.stem.2007.11.002.
Karlsson J, von Hofsten J, Olsson PE. Generating transparent zebrafish: a refined method to improve detection of gene expression during embryonic development. Mar Biotechnol (NY). 2001;3(6):522-527. doi:10.1007/s1012601-0053-4.
Spitsbergen JM, Kent ML. The state of the art of the zebrafish model for toxicology and toxicologic pathology research—advantages and current limitations. Toxicol Pathol. 2003;31(Suppl):62-87. doi:10.1080/01926230390174959.
Ohno Y, Murphy R, Choi M, Ou W, Sumbria RK. Full- versus Sub-Regional Quantification of Amyloid-Beta Load on Mouse Brain Sections. J Vis Exp. 2022;(183):e63669. doi:10.3791/63669.
Kang J, Watanabe H, Shen J. Protocols for assessing neurodegenerative phenotypes in Alzheimer's mouse models. STAR Protoc. 2021;2(3):100654. doi:10.1016/j.xpro.2021.100654.
Luongo R, Walsh RM, Verrillo A, Studer L, Baggiolini A. Protocol for generating human cortical organoids enriched in outer radial glia by guided differentiation. STAR Protoc. 2024;5(3):103280. doi:10.1016/j.xpro.2024.103280.
Xian L, Chia L, Georgess D, Luo L, Shuai S, Ewald AJ, Resar LMS. Genetic Engineering of Primary Mouse Intestinal Organoids Using Magnetic Nanoparticle Transduction Viral Vectors for Frozen Sectioning. J Vis Exp. 2019;(147):e57040. doi:10.3791/57040.
D’Antonio-Chronowska A, D’Antonio M, Frazer KA. In vitro Differentiation of Human iPSC-derived Retinal Pigment Epithelium Cells (iPSC-RPE). Bio Protoc. 2019;9(24):e3469. doi:10.21769/BioProtoc.3469.
Asano SM, Gao R, Wassie AT, et al. Expansion Microscopy: Protocols for Imaging Proteins and RNA in Cells and Tissues. Curr Protoc Cell Biol. 2018;80(1):e56. doi:10.1002/cpcb.56.
iGEM Nantes. Microbiology/organism fixation protocols. 2019. Available from: https://static.igem.org/mediawiki/2019/1/11/T--Nantes--allprotocols.pdf. [Protocol/manual rather than peer-reviewed journal article].